ARHGAP22缺失导致RAC1过度激活,损害海马谷氨酸能突触与认知功能
Anna Longatti, Luisa Ponzoni, Edoardo Moretto, Giorgia Giansante, Norma Lattuada, Maria Nicol Colombo, Maura Francolini, Mariaelvina Sala, Luca Murru, Maria Passafaro | Molecular Neurobiology 2021 | DOI: 10.1007/s12035-021-02502-x
标签: #突触可塑性 #RAC1信号 #树突棘 #海马 #认知障碍 #3Brain #MEA
一、做什么 🔬
核心科学问题:ARHGAP22是RhoGAP家族蛋白,已知在癌细胞中特异性抑制RAC1活性,但在中枢神经系统神经元中的功能完全未知。ARHGAP22是否通过调控RAC1活性影响突触形成和认知功能?
| 技术/模型 | 用途 | 关键发现 |
|---|---|---|
| arhgap22 KO小鼠 | Gene-trapping敲除模型 | ARHGAP22 mRNA几乎完全消失 |
| GST-pulldown | 检测RAC1-GTP活性 | KO小鼠RAC1活性↑64% |
| Golgi/DiI染色 | 树突棘密度与形态 | 棘密度↑40% |
| 透射电镜(TEM) | 突触超微结构 | PSD变长(+16%)但变薄(-41%) |
| 膜片钳 | mEPSC/mIPSC, fEPSP, LTP | 兴奋性传递↓, LTP↓ |
| 64×64 APS-MEA | 海马网络活动(4-AP诱导) | MFR↓34%, MBR↓43%, LFP↓36% |
| 行为学 | NOR/T迷宫/水迷宫/高架十字 | 学习记忆缺陷, 焦虑↓ |
| NSC23766药理学 | RAC1抑制剂挽救实验 | LTP完全恢复 |
二、发现什么 📊
1. ARHGAP22表达谱与KO模型验证
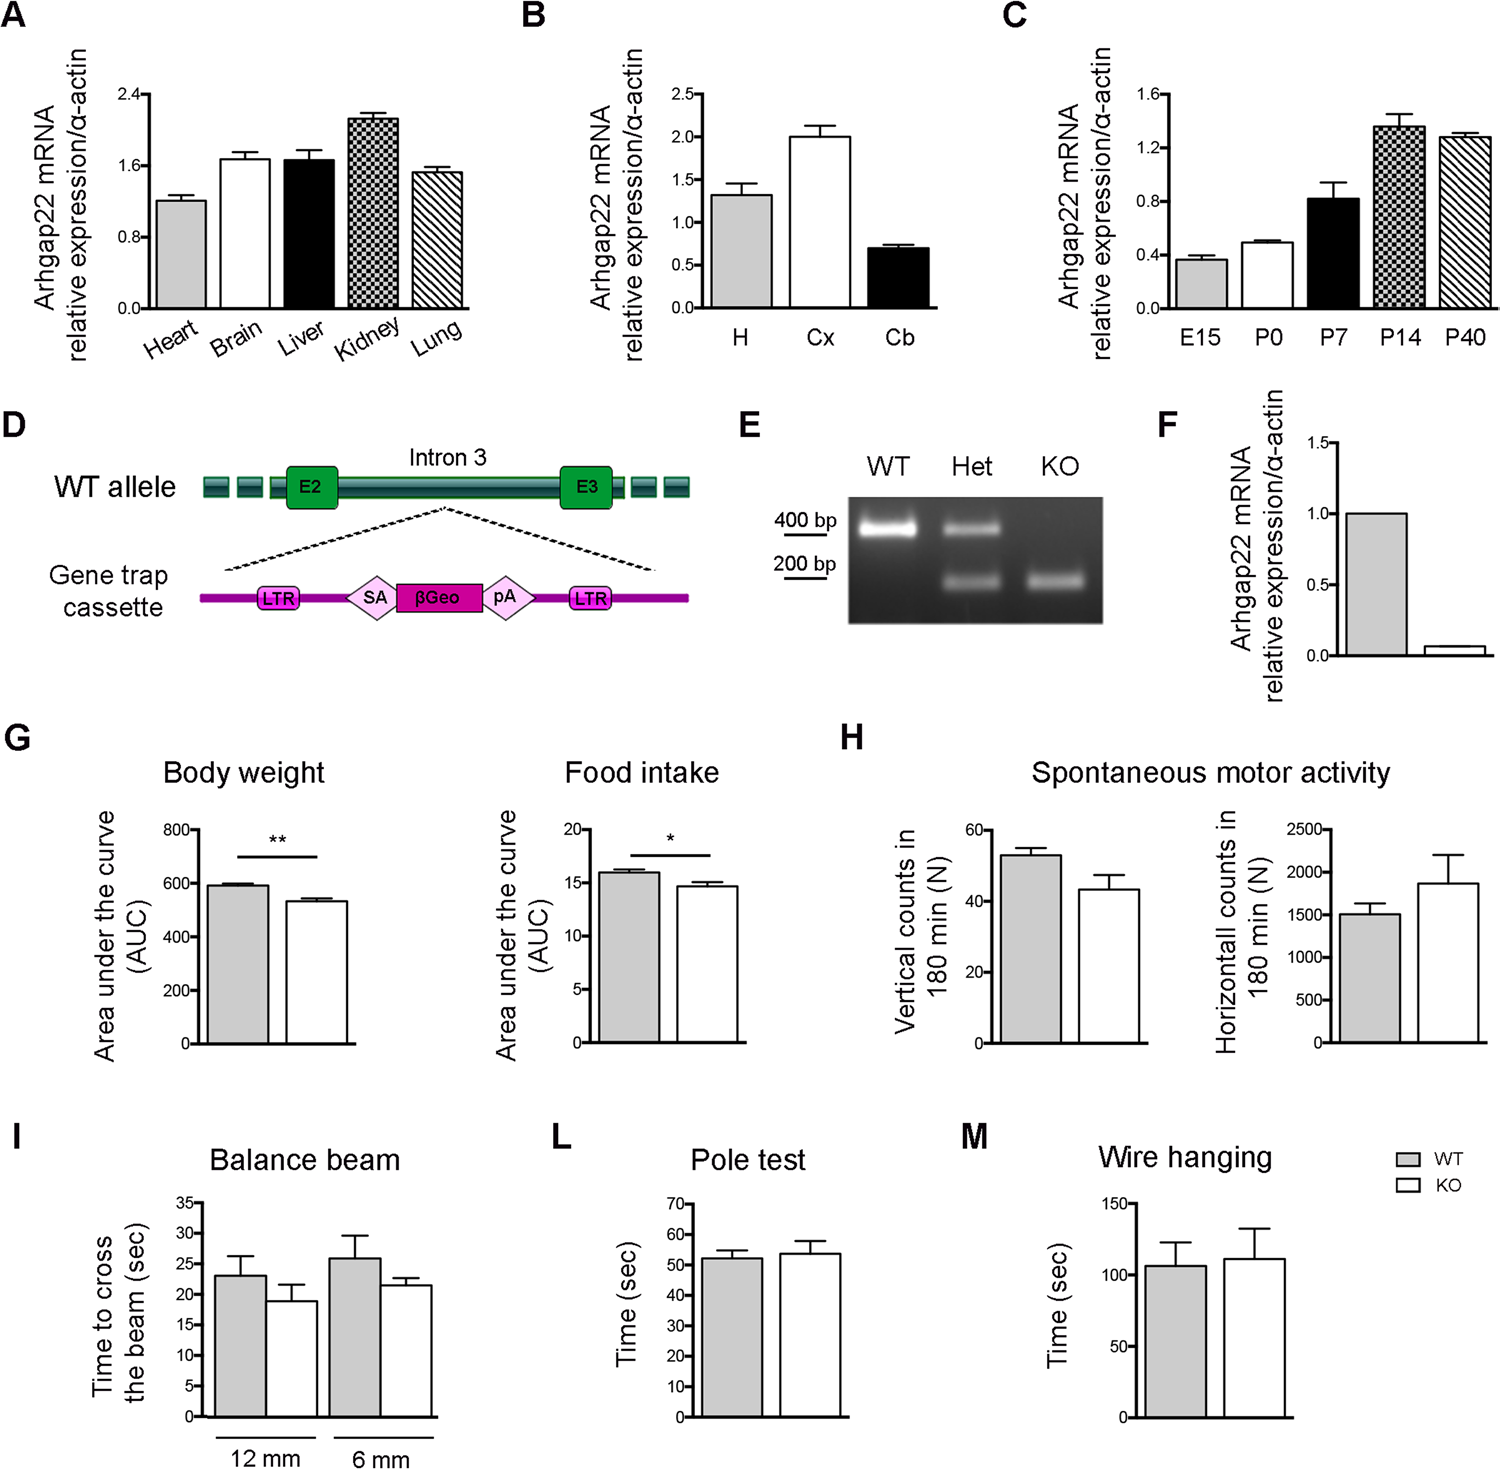
图1:(A-C) ARHGAP22 mRNA在不同器官、脑区、发育阶段的表达。(D-F) Gene-trapping敲除策略与验证。(G-M) 基础生理表型。
| 维度 | 说明 |
|---|---|
| 做了什么 | RT-PCR检测ARHGAP22 mRNA在小鼠5种器官(心/脑/肝/肾/肺)、3个脑区(皮层/海马/小脑)和5个发育阶段(E15/P0/P7/P14/P40)的表达水平。用Gene-trapping策略(逆转录病毒载体插入intron 3)构建arhgap22 KO小鼠,通过PCR电泳(WT 400bp vs KO 200bp条带)和qPCR验证敲除效率。测试基础运动功能(自发活动、平衡木6mm/12mm、爬杆、悬线、体重/进食量追踪) |
| 发现什么 | ARHGAP22在肾脏表达最高,在大脑中皮层和海马表达较高,小脑最低。发育表达在P14(突触发生高峰期)达到峰值并在P40成年期维持。KO小鼠中ARHGAP22 mRNA几乎完全消失。基础运动功能(自发活动、平衡、抓握力、爬杆、悬线)WT和KO无差异,但体重(AUC: WT 591.6±7.4 vs KO 552.7±10.7, *p<0.05)和进食量(AUC: WT 15.98±0.28 vs KO 14.66±0.40, *p<0.05)KO略低 |
| 说明什么 | P14突触发生高峰期高表达,暗示ARHGAP22在突触发育中起关键作用。基础运动功能正常排除了运动缺陷对后续行为学测试的干扰,确保认知行为学结果可靠 |
2. RAC1通路过度激活与肌动蛋白细胞骨架异常
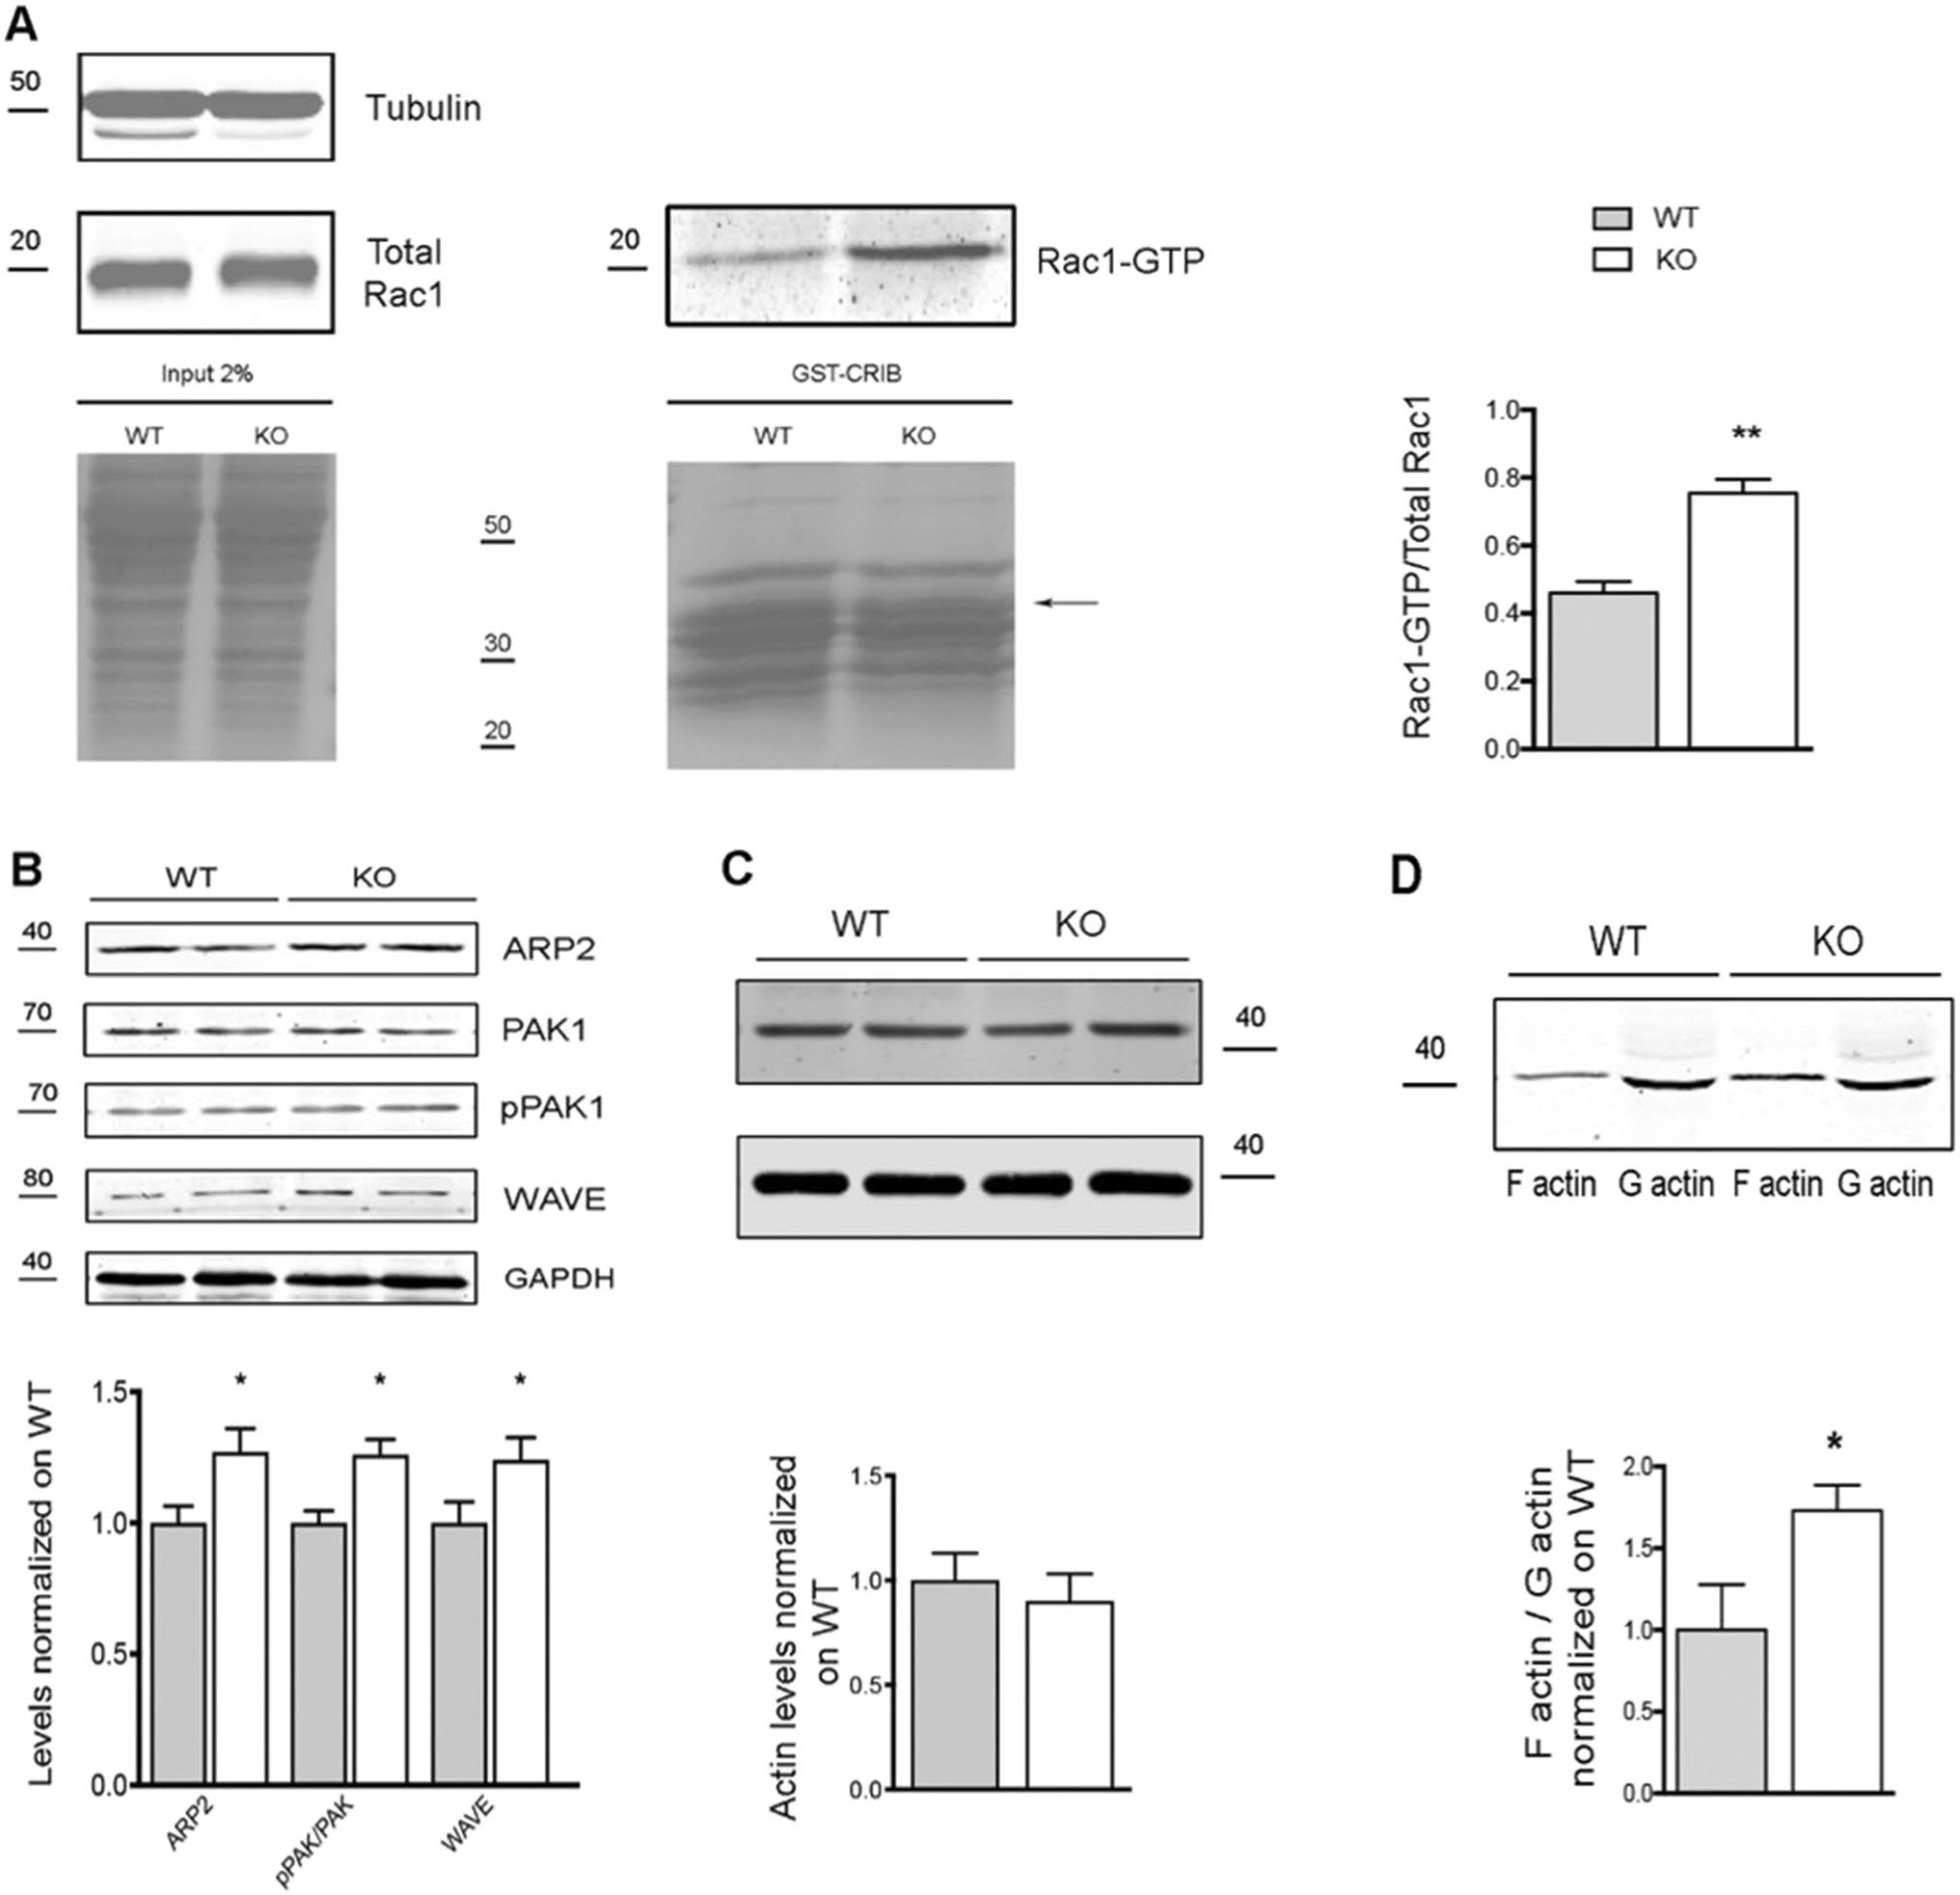
图2:(A) GST-CRIB pulldown检测活性RAC1。(B) 下游效应蛋白ARP2、pPAK1、WAVE表达。(C) 总Actin水平。(D) F-actin/G-actin比值。
| 维度 | 说明 |
|---|---|
| 做了什么 | GST-CRIB pulldown实验:用GST标记的PAK1 CRIB结构域(特异性结合RAC1-GTP)从皮层和海马裂解液中拉下活性RAC1,Western Blot检测RAC1-GTP和总RAC1水平。同时检测RAC1下游效应蛋白(ARP2、PAK1/pPAK1、WAVE)的表达和磷酸化。F-actin/G-actin分离实验:Triton裂解后离心分离聚合态(F)和单体态(G)肌动蛋白,Western Blot定量比值 |
| 发现什么 | RAC1-GTP/总RAC1比值从WT 0.46±0.03升至KO 0.75±0.04(↑64%, **p<0.01, n=3)。下游:ARP2从1.00±0.05升至1.27±0.09(↑27%, *p<0.05, n=4);pPAK1/PAK比值从1.00±0.07升至1.32±0.09(↑32%, *p<0.05, n=5);WAVE从1.00±0.06升至1.24±0.07(↑24%, *p<0.05, n=5)。总Actin无差异。F/G actin比值从1.00±0.16升至1.73±0.09(↑73%, *p<0.05, n=3) |
| 说明什么 | ARHGAP22是神经元RAC1的"刹车",去除后RAC1持续激活,驱动下游PAK1磷酸化→WAVE/ARP2上调→肌动蛋白过度聚合。F/G比值升高73%是后续突触结构异常的分子基础——过度聚合的肌动蛋白使突触结构"晶体化" |
图1→图2的逻辑:图1确认了ARHGAP22在突触发生高峰期高表达,暗示其突触功能。图2直接验证其分子机制——ARHGAP22缺失导致RAC1过度激活,这是后续突触表型的上游原因。
3. 树突棘密度增加但突触结构异常
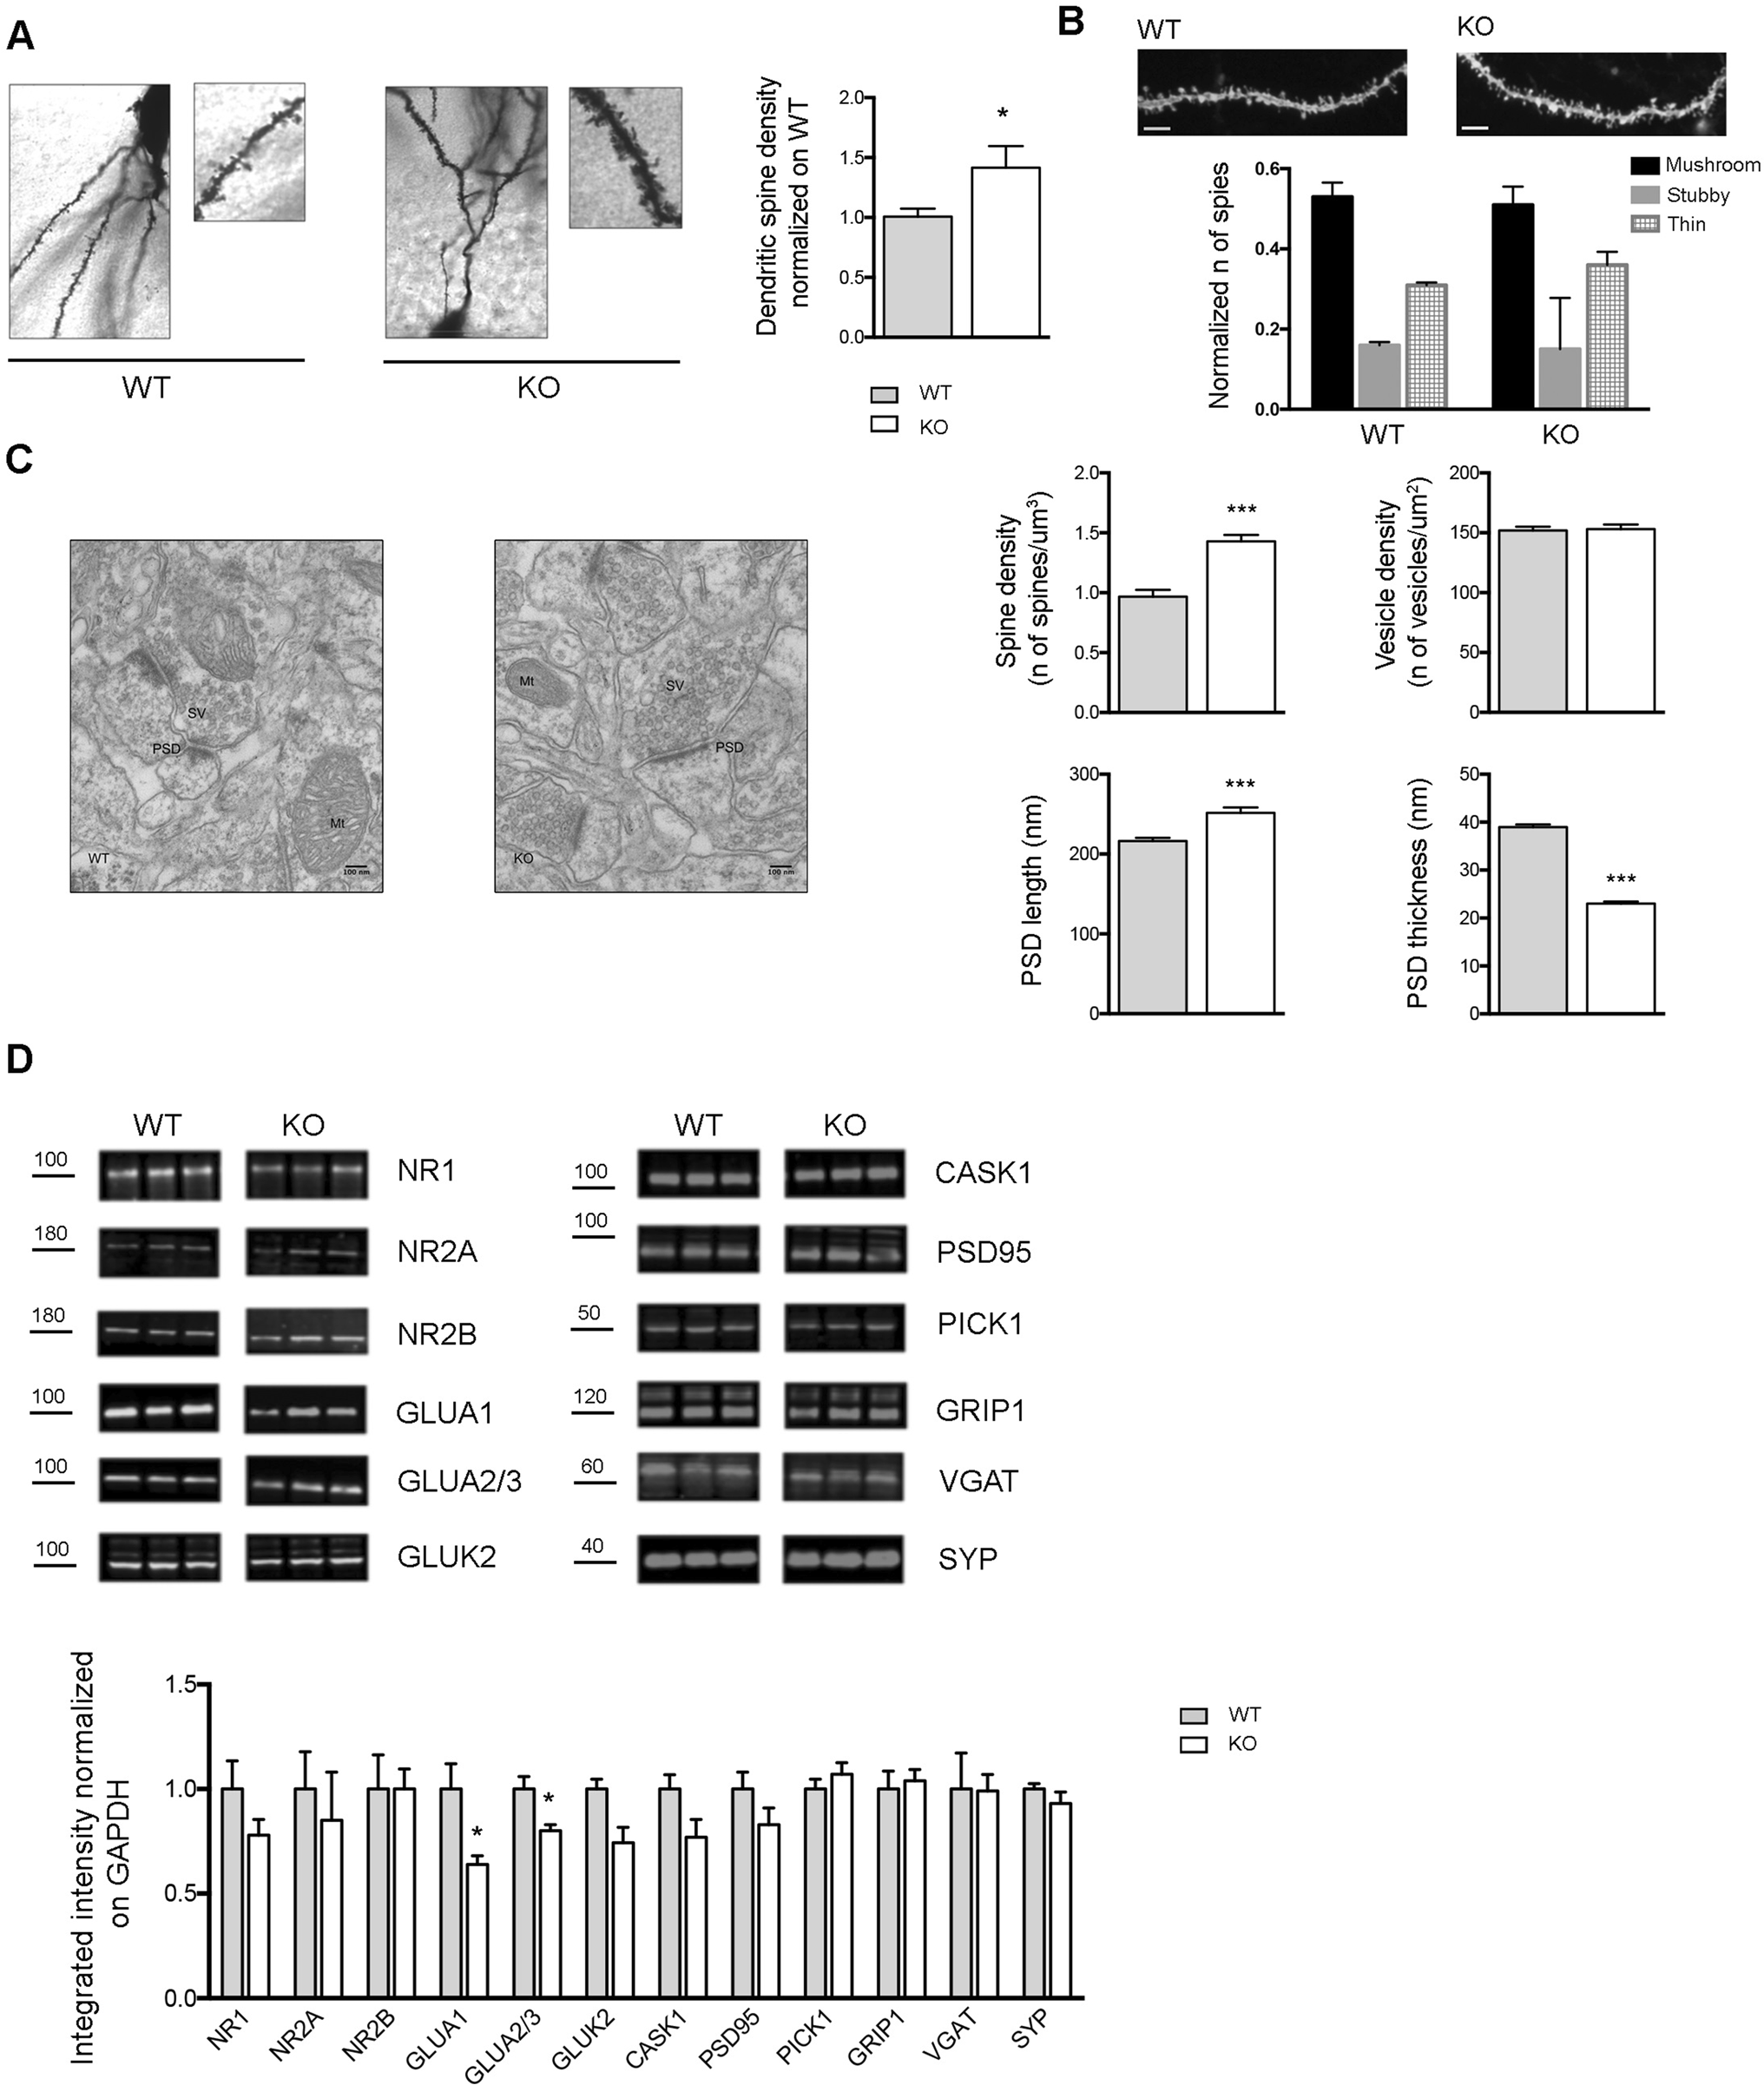
图3:(A) Golgi染色树突棘密度。(B) DiI染色棘形态。(C) 电镜超微结构。(D) 突触蛋白Western Blot。
| 维度 | 说明 |
|---|---|
| 做了什么 | Golgi染色(FD Rapid GolgiStain Kit)观察海马CA1锥体神经元树突棘密度(NeuroStudio分析100μm树突/神经元)。DiI染色+共聚焦显微镜分析棘形态分类(Mushroom/Stubby/Thin)。透射电镜(2.5%戊二醛+2%PFA固定,70-90nm超薄切片,Philips CM10 TEM)分析突触超微结构(棘密度、囊泡密度、PSD长度和厚度,n=180个突触/3只小鼠)。Western Blot检测粗突触体中的突触蛋白:NMDA受体亚基(NR1/NR2A/NR2B)、AMPA受体亚基(GLUA1/GLUA2/3)、Kainate受体(GLUK2)、支架蛋白(CASK1/PSD95/PICK1/GRIP1)、突触前标记(VGAT/SYP),GAPDH内参 |
| 发现什么 | Golgi染色:KO树突棘密度比WT↑40%(1.000±0.065 vs 1.402±0.180, *p<0.05, n=15-16神经元)。DiI染色:棘形态分布(Mushroom/Stubby/Thin)WT和KO无显著差异。电镜:棘密度↑47%(0.967±0.057 vs 1.430±0.053, **p<0.01);PSD长度从216.25±4.17 nm增至251.55±6.79 nm(+16%, ***p<0.001);PSD厚度从38.97±0.54 nm降至23.03±0.41 nm(-41%, ***p<0.001);囊泡密度无差异。突触蛋白:GLUA1从1.00±0.12降至0.64±0.04(↓36%, *p<0.05, n=4);GLUA2/3从1.00±0.06降至0.80±0.04(↓20%, *p<0.05);NR1/NR2A/NR2B/CASK1/PSD95/PICK1/GRIP1/VGAT/SYP均无显著变化 |
| 说明什么 | 这是本文最反直觉的发现——棘密度增加了40%,但突触分子组成是"不成熟"的。AMPA受体减少+PSD变薄41%与棘密度增加形成矛盾,说明突触"数量多但质量差"。过度聚合的肌动蛋白(图2的F/G↑73%)使树突棘结构"晶体化",失去了可塑性所需的动态重塑能力 |
图2→图3的逻辑:图2证明了肌动蛋白过度聚合(F/G↑73%),这应该会改变突触结构。图3用Golgi/电镜直接验证——确实改变了,但不是预期的"突触萎缩",而是棘数量增多但质量下降(AMPA受体↓36%、PSD变薄41%)。这为后续的功能缺陷(图4)提供了结构基础。
4. 兴奋性突触传递减弱与LTP受损
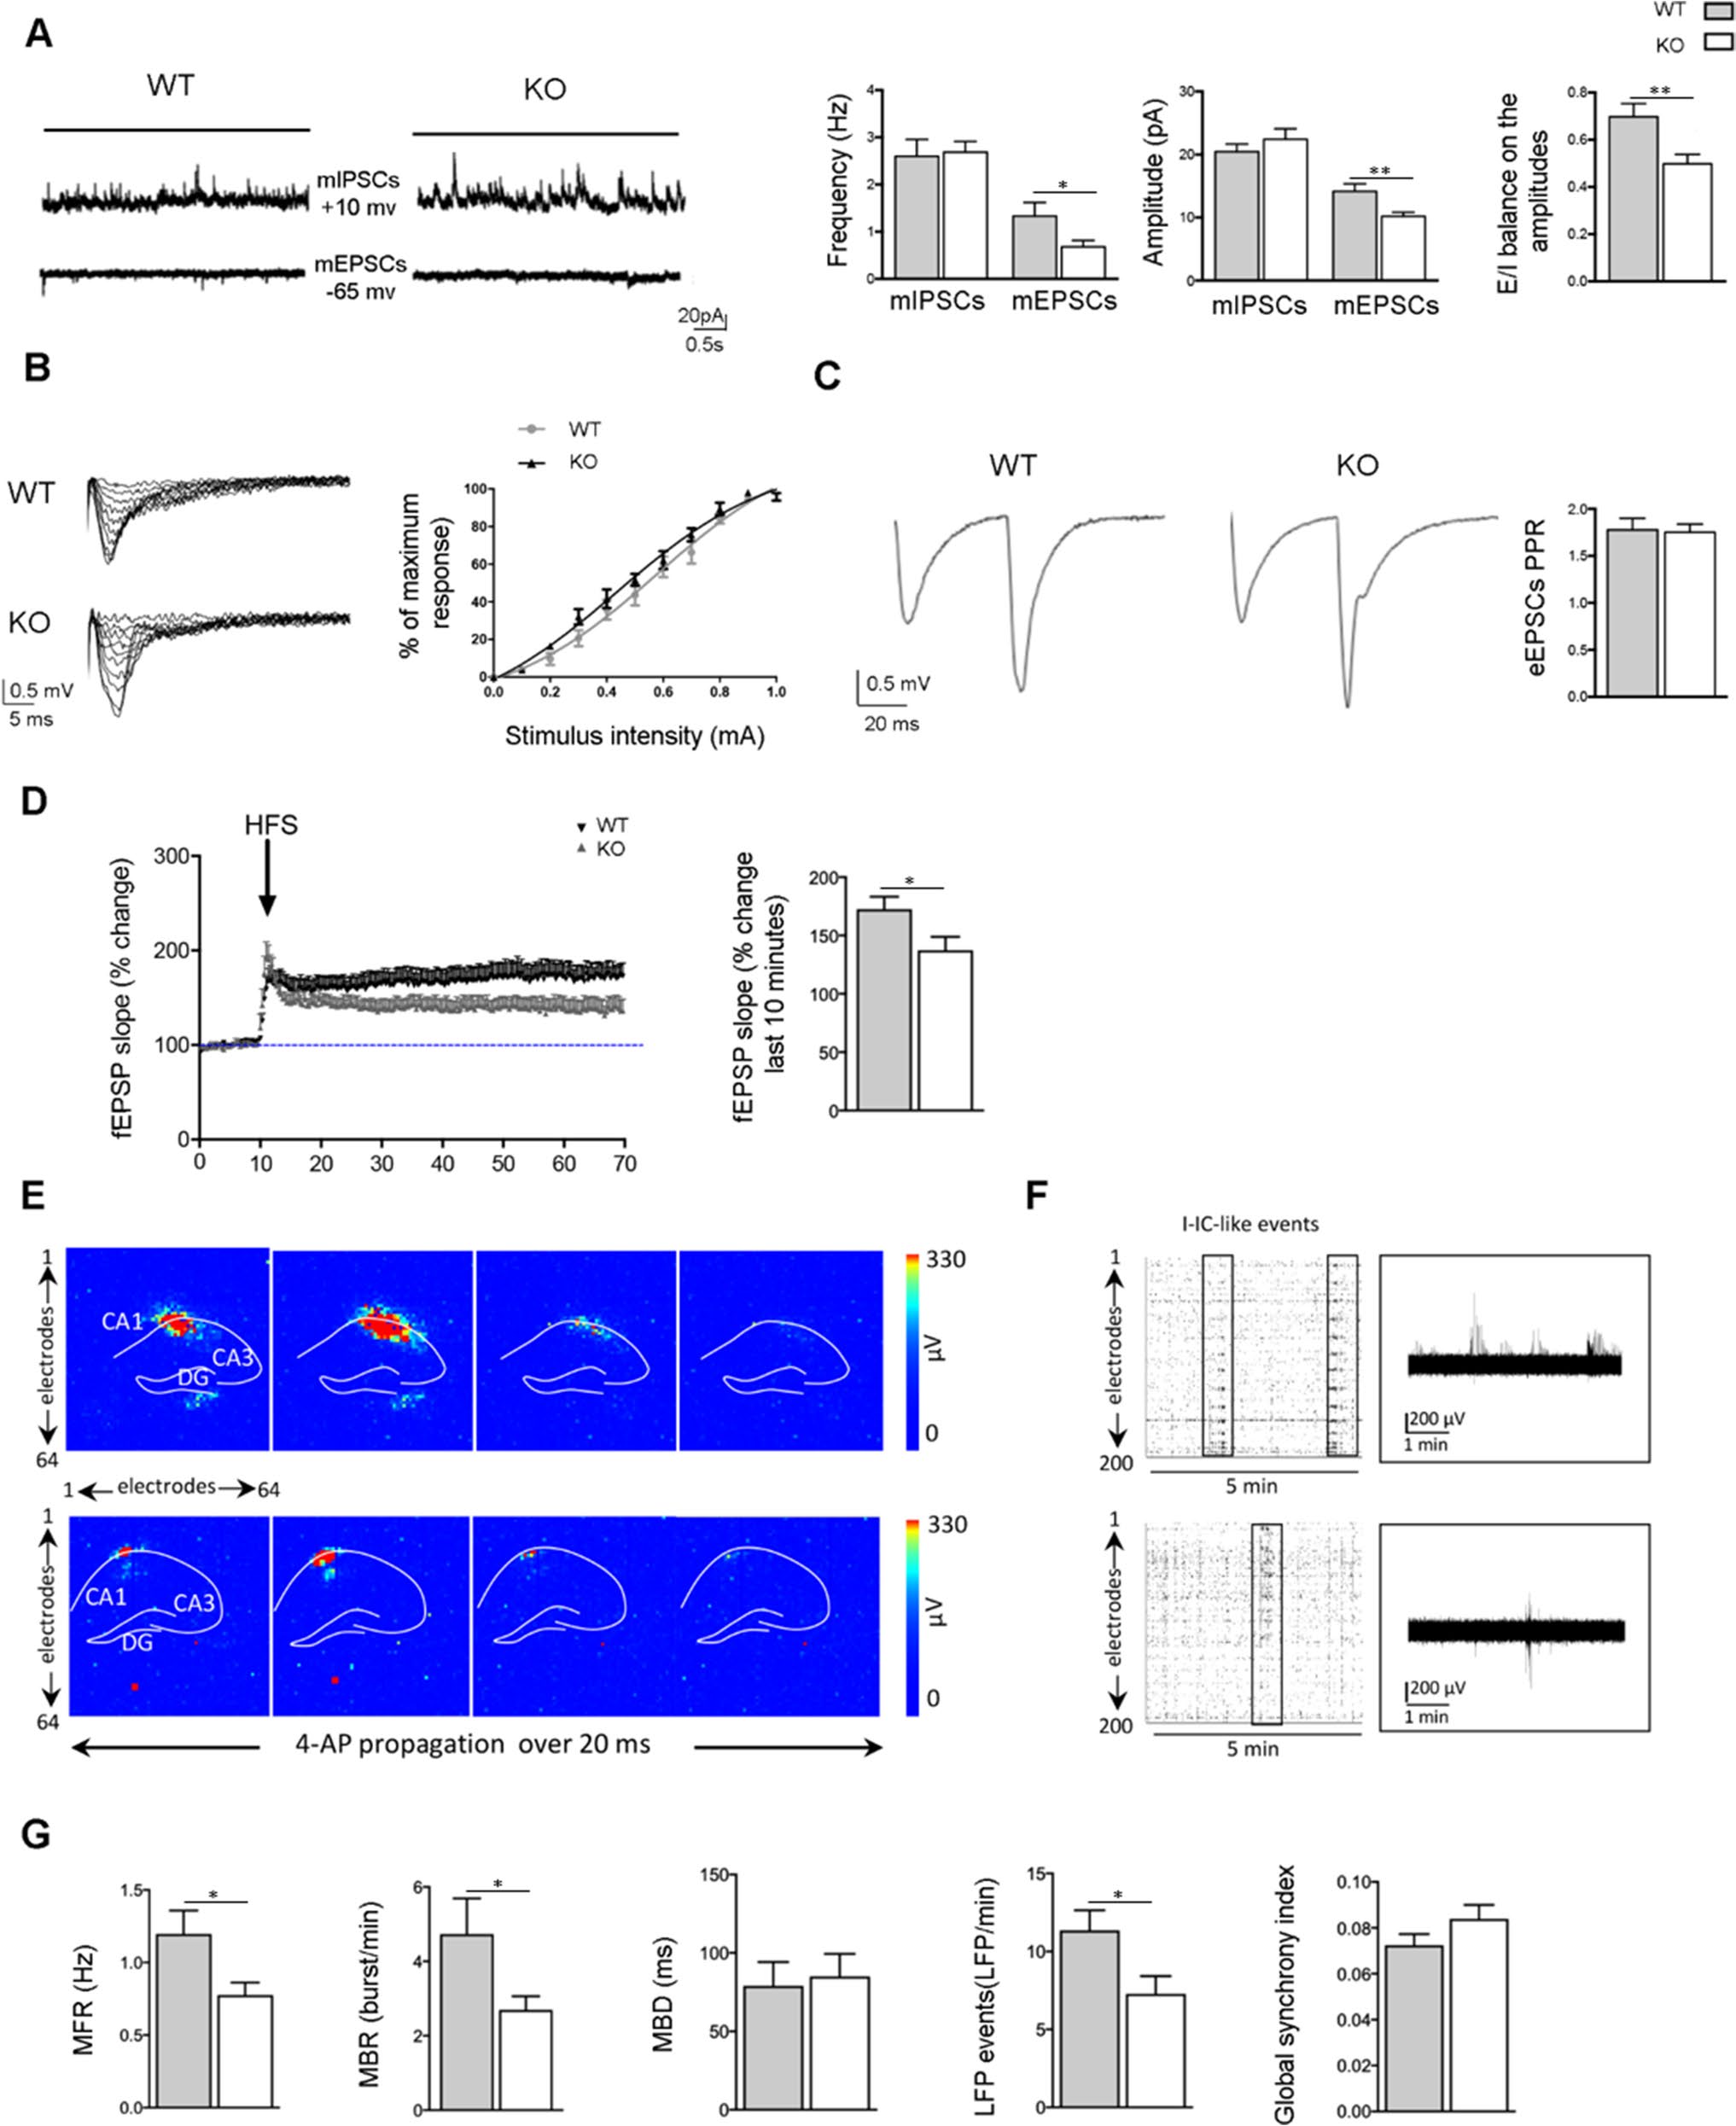
图4:(A) mEPSC/mIPSC记录。(B) I-O曲线。(C) PPR。(D) LTP诱导。(E-G) APS-MEA记录4-AP诱导的网络活动。
| 维度 | 说明 |
|---|---|
| 做了什么 | 膜片钳记录CA1锥体神经元mEPSC和mIPSC(电压钳,+10mV记录mIPSC/-65mV记录mEPSC,500μM利多卡因阻断电压门控钠通道),计算E/I平衡(mEPSC/mIPSC幅度比)。fEPSP记录:Schaffer collateral刺激(0.05Hz),stratum radiatum记录。I-O曲线:0-1.0mA递增刺激。PPR:50ms间隔双刺激。LTP:HFS(100 stimuli×100Hz)诱导,记录fEPSP斜率变化。APS-MEA(64×64电极,BrainWave软件分析):海马切片4-AP(100μM)诱导5min,带通滤波100-250Hz提取LFP,HT算法检测spikes/LFP |
| 发现什么 | mEPSC频率:WT 1.33±0.29 Hz → KO 0.68±0.29 Hz(↓49%, *p<0.05, n=17-18神经元/3小鼠);幅度:WT 14.16±1.21 pA → KO 10.21±0.63 pA(↓28%, *p<0.05)。mIPSC频率和幅度WT和KO无差异。E/I平衡:WT 0.70±0.06 → KO 0.50±0.04(↓29%, **p<0.01, n=16神经元/3小鼠)。I-O曲线和PPR无差异。LTP:最后10min fEPSP斜率WT 172.6±10.7% → KO 137.4±11.5%(↓35%, *p<0.05, n=7-9切片/3小鼠)。MEA:MFR WT 1.19±0.16 Hz → KO 0.79±0.08 Hz(↓34%);MBR WT 4.73±0.95/min → KO 2.69±0.36/min(↓43%);MBD无差异;LFP事件 WT 11.35±1.29/min → KO 7.27±1.14/min(↓36%);全局同步指数无差异 |
| 说明什么 | 兴奋性突触传递全面减弱(频率↓49%+幅度↓28%),抑制性不受影响→E/I向抑制偏移29%。PPR无差异说明突触前释放概率正常,问题在突触后(AMPA受体↓36%与mEPSC幅度↓28%一致)。LTP受损与AMPA受体减少和突触可塑性下降直接相关。APS-MEA在群体水平验证了网络兴奋性降低(MFR/MBR/LFP均↓34-43%),与单细胞膜片钳结果互相印证 |
图3→图4的逻辑:图3证明了突触结构异常(AMPA受体↓36%,PSD变薄),这应该会直接影响突触传递功能。图4用膜片钳直接验证——确实影响了,mEPSC频率和幅度双降,LTP受损。PPR无差异排除了突触前机制,确认问题在突触后(与图3的AMPA受体↓一致)。APS-MEA在群体水平进一步验证了单细胞结果。
5. 学习记忆缺陷与焦虑行为减少
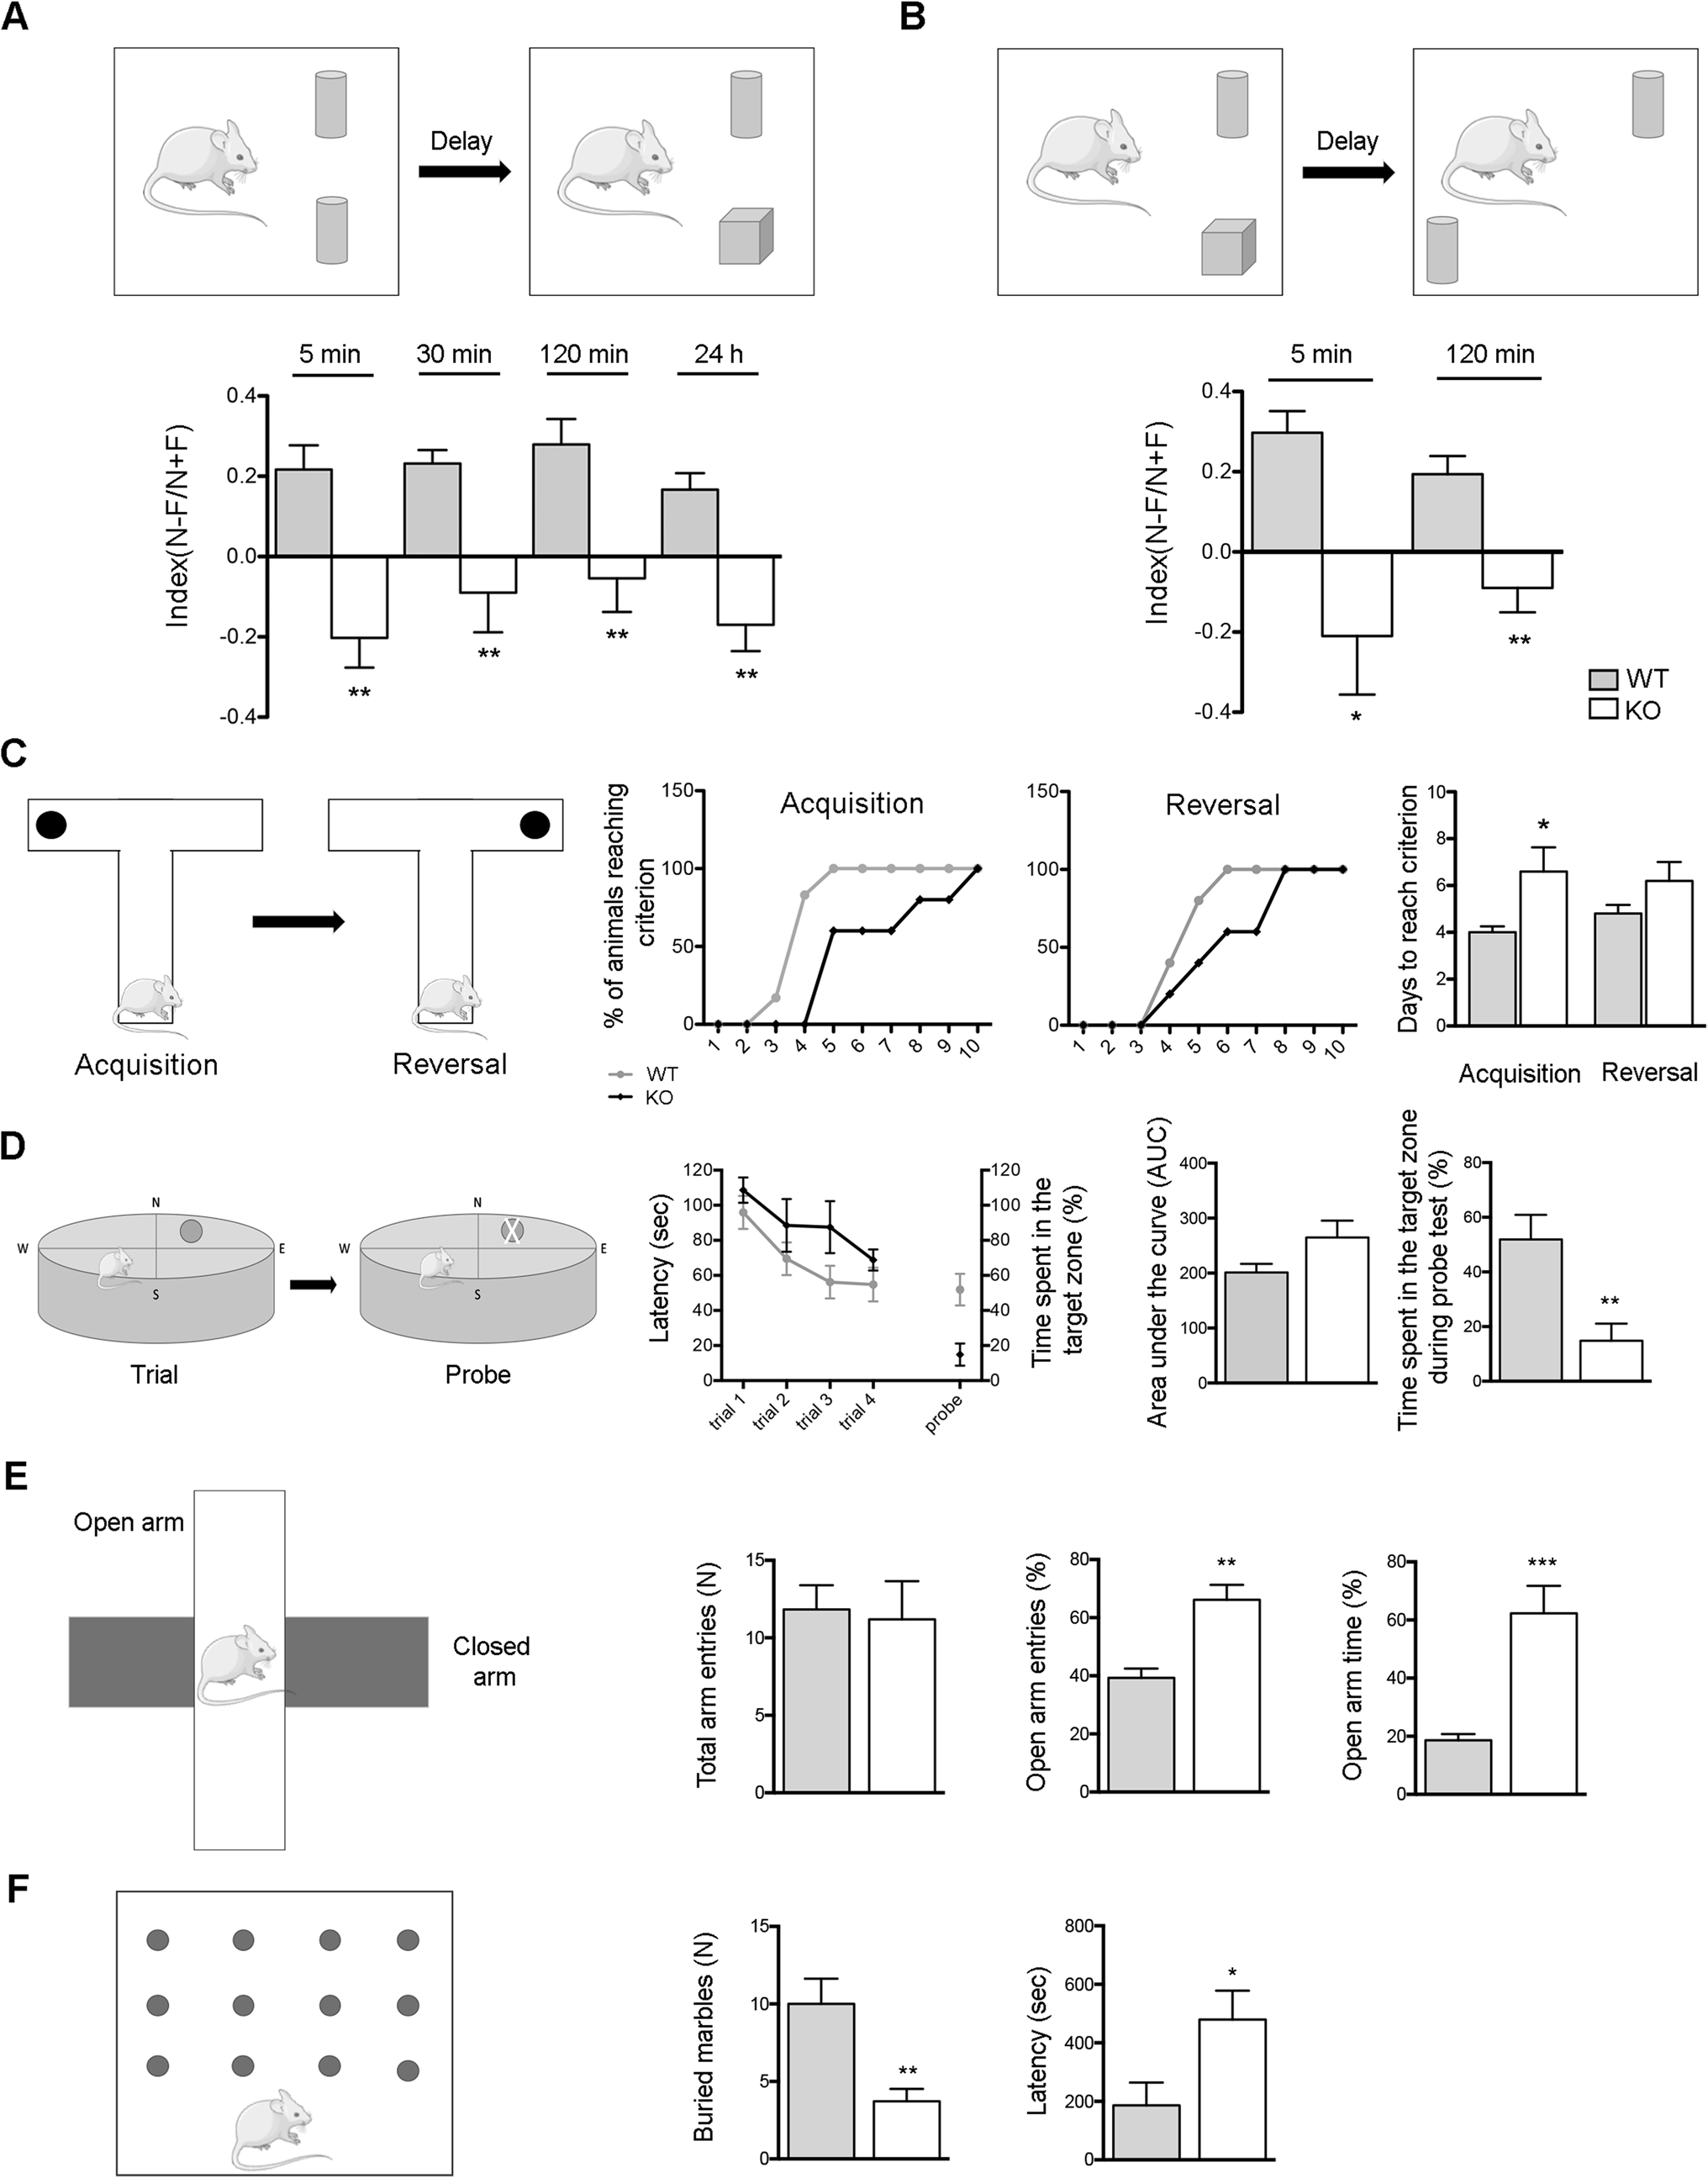
图5:(A) 新物体识别。(B) 空间物体识别。(C) T迷宫。(D) 莫里斯水迷宫。(E) 高架十字迷宫。(F) 埋珠实验。
| 维度 | 说明 |
|---|---|
| 做了什么 | 新物体识别(NOR):熟悉2个相同物体20min,5min/120min/24h后替换1个新物体,计算辨别指数(N-F/N+F)。空间物体识别(SOR):5min/120min后移动1个物体位置。T迷宫:食物剥夺至85-90%体重,习得阶段食物固定在一侧臂,反转阶段换到另一侧,记录达到标准(80%正确×3天)所需天数。莫里斯水迷宫:1.5m水池,隐藏平台,4天习得(4次/天),24h后探测实验(移除平台,记录目标象限停留时间)。高架十字迷宫:5min记录开放臂进入次数和时间占比。埋珠实验:12个玻璃珠,记录掩埋数量和潜伏期 |
| 发现什么 | NOR:WT辨别指数在各时间点均为正(5min: 0.22±0.06, 120min: 0.28±0.06, 24h: 0.23±0.03),KO均为负(5min: -0.20±0.07, 120min: -0.05±0.08, 24h: -0.09±0.10, **p<0.01, n=10/组)。SOR:WT 5min 0.30±0.05, 120min 0.19±0.05;KO 5min -0.21±0.15, 120min -0.09±0.06(*p<0.05, **p<0.01, n=9/组)。T迷宫习得:WT 4.00±0.03天 vs KO 6.60±1.03天(*p<0.05, n=6/组),反转阶段无差异。水迷宫探测:目标象限停留时间 WT 51.88±4.83% vs KO 14.82±6.30%(**p<0.01)。高架十字:开放臂进入次数 WT 39.33±3.20 vs KO 66.18±5.12(↑68%, **p<0.01);时间占比 WT 18.60±2.19% vs KO 62.27±9.47%(↑234%, ***p<0.001, n=6/组)。埋珠:掩埋数量 WT 10.00±1.63 vs KO 3.71±0.81(↓63%, **p<0.01, n=7/组);潜伏期 WT 186.50±77.69s vs KO 479.70±98.52s(↑158%, *p<0.05) |
| 说明什么 | 海马依赖性学习记忆全面受损——物体识别(NOR负值说明完全遗忘)、空间记忆(SOR)、工作记忆(T迷宫)、长期空间记忆(水迷宫目标区仅14.8% vs WT 51.9%)。焦虑行为显著减少(高架十字开放臂时间↑234%、埋珠↓63%)与图4的E/I失衡一致——兴奋性传递减弱导致网络抑制占优,降低了焦虑样行为。行为学结果与分子/细胞/网络水平的缺陷形成了完整的因果链条 |
图4→图5的逻辑:图4证明了突触可塑性受损(LTP↓35%)和网络兴奋性降低(MEA MFR↓34%),这应该会直接影响学习和记忆。图5用6种行为学范式验证——确实影响了,从物体识别到空间记忆全面受损。E/I失衡(抑制占优)还解释了焦虑行为的减少,将突触功能与行为表型直接连接起来。
6. RAC1抑制剂挽救突触可塑性
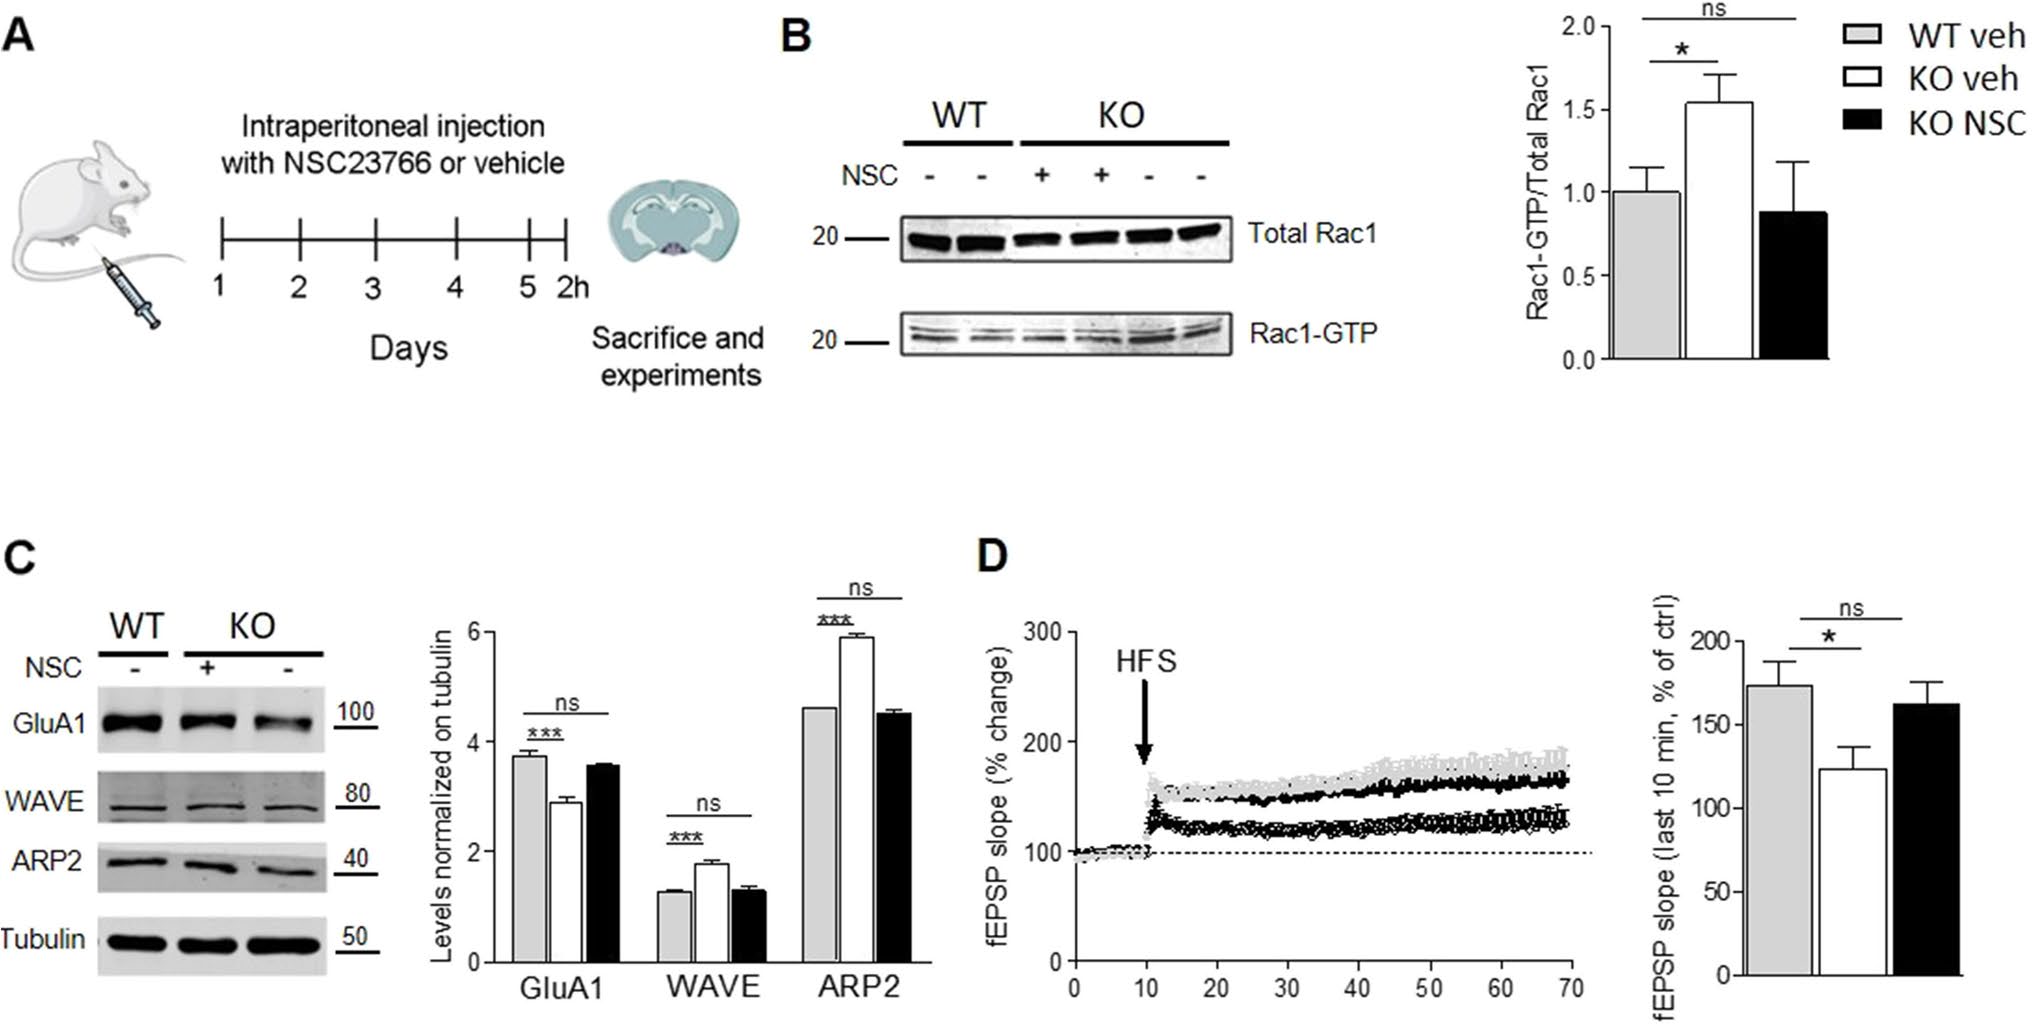
图6:(A) 实验设计:NSC23766(2.5 mg/kg, i.p.)连续5天。(B) RAC1活性恢复。(C) GluA1/WAVE/ARP2蛋白恢复。(D) LTP完全恢复。
| 维度 | 说明 |
|---|---|
| 做了什么 | KO小鼠腹腔注射RAC1特异性抑制剂NSC23766(2.5 mg/kg,Tocris)或生理盐水对照,每天1次,连续5天。WT小鼠注射生理盐水。最后1次注射2小时后处死,检测:①RAC1-GTP pulldown;②突触蛋白Western Blot(GluA1、WAVE、ARP2、Tubulin内参);③海马切片LTP记录(HFS诱导,fEPSP斜率)。三组对比:WT vehicle、KO vehicle、KO+NSC23766 |
| 发现什么 | RAC1-GTP:KO vehicle组显著高于WT(*p<0.05),KO+NSC23766恢复至WT水平(与WT无差异,ns)。GluA1:KO vehicle组显著低于WT(***p<0.001),KO+NSC23766恢复至WT水平(ns)。WAVE:KO vehicle组高于WT(***p<0.001),KO+NSC23766恢复至WT(ns)。ARP2:KO vehicle组高于WT(***p<0.001),KO+NSC23766恢复至WT(ns)。LTP:最后10min fEPSP斜率 KO vehicle 137.4±11.5% → KO+NSC23766恢复至与WT无显著差异(*vs KO, ns vs WT) |
| 说明什么 | 这是本文最关键的挽救实验——NSC23766在5天内将RAC1活性、GluA1、WAVE、ARP2和LTP全部恢复至WT水平,证明RAC1过度激活是上述所有缺陷的核心驱动因素,且这些缺陷是可逆的。这支持了靶向RAC1活性作为认知障碍治疗策略的潜力 |
图5→图6的逻辑:图1-5构建了完整的因果链条(ARHGAP22缺失→RAC1↑→肌动蛋白聚合↑→突触结构异常→突触功能↓→行为缺陷),但这些都是相关性。图6用RAC1抑制剂做因果性验证——如果RAC1过度激活是核心驱动因素,那么抑制RAC1应该能逆转这些缺陷。结果确实如此,LTP完全恢复,完成了从"相关性"到"因果性"的闭环。
三、说明什么 💡
机制链条总结
| 环节 | 分子事件 | 功能后果 | 数据支撑 |
|---|---|---|---|
| 上游 | ARHGAP22缺失(RAC1的GAP/负调控因子) | RAC1持续激活 | RAC1-GTP/总RAC1: 0.46→0.75(↑64%, p<0.01) |
| 中游 | PAK1磷酸化↑→WAVE/ARP2↑→肌动蛋白过度聚合 | 突触结构"晶体化" | F/G actin: 1.00→1.73(↑73%, p<0.05) |
| 下游结构 | 树突棘密度↑,但PSD变薄,AMPA受体↓ | 突触"数量多质量差" | 棘密度↑40%; PSD厚度↓41%; GLUA1↓36% |
| 下游功能 | mEPSC↓, LTP↓, E/I失衡, 网络兴奋性↓ | 突触可塑性受损 | mEPSC频率↓49%; LTP↓35%; MFR↓34% |
| 行为 | 学习记忆缺陷,焦虑行为↓ | 认知功能障碍 | 水迷宫目标区14.8% vs 51.9% |
| 挽救 | RAC1抑制剂NSC23766 5天 | RAC1/GluA1/LTP全部恢复 | LTP恢复至WT水平(ns) |
对领域的意义
-
首次证明ARHGAP22在神经元中的功能:此前只在癌症模型中研究过ARHGAP22调控细胞迁移,本研究揭示了它在中枢神经系统的关键作用——维持RAC1活性平衡,保障突触正常形成和功能。
-
突触"晶体化"假说:过度聚合的肌动蛋白使树突棘结构"僵化",虽然数量增加(+40%),但缺乏动态重塑能力,无法响应突触可塑性刺激。这解释了为什么棘多反而功能差——数量不等于质量。
-
与脆性X综合征的平行:脆性X中也存在RAC1过度激活、树突棘密度增加但形态不成熟、认知缺陷——本研究提供了一个平行的分子机制模型,暗示RAC1通路失调可能是多种智力障碍的共同机制。
-
RAC1抑制剂的治疗潜力:NSC23766在5天内挽救了LTP和分子异常,证明突触缺陷是可逆的。这为靶向RAC1活性治疗认知障碍提供了临床前证据。
3Brain MEA直接关联
本论文直接使用3Brain APS-MEA(64×64,4096电极)记录海马切片网络活动:
- 4-AP(100 μM)诱导癫痫样活动的标准protocol
- MFR/MBR/LFP事件参数作为网络兴奋性的量化指标
- 使用BrainWave软件进行spike/LFP检测和分析
- 这是3Brain MEA在认知障碍/突触可塑性研究中的经典应用案例,可直接用于产品演示
与我们的产品
| 产品 | 关联度 | 应用场景 |
|---|---|---|
| 3Brain 4096-MEA (APS) | ⭐⭐⭐⭐⭐ | 本文直接使用3Brain MEA记录海马切片网络活动,是MEA在认知障碍模型中的经典应用案例 |
| 3Brain BrainWave软件 | ⭐⭐⭐⭐ | 用于MEA数据分析(MFR/MBR/LFP/同步指数),本文展示了标准分析流程 |
| 3Brain MEA + 4-AP protocol | ⭐⭐⭐⭐ | 本文4-AP诱导网络活动的方案可直接用于客户培训和产品演示 |
原文下载
📄 PDF原文
参考文献
- Longatti A, Ponzoni L, Moretto E, et al. Arhgap22 Disruption Leads to RAC1 Hyperactivity Affecting Hippocampal Glutamatergic Synapses and Cognition in Mice. Molecular Neurobiology. 2021;58:6092–6110. DOI: 10.1007/s12035-021-02502-x
- Valnegri P, Montrasio C, Brambilla D, et al. The X-linked intellectual disability protein IL1RAPL1 regulates excitatory synapse formation by binding PTPδ and RhoGAP2. Human Molecular Genetics. 2011;20:4797–4809. DOI: 10.1093/hmg/ddr418
- Zamboni V, Jones R, Umbach A, et al. Rho GTPases in intellectual disability: from genetics to therapeutic opportunities. International Journal of Molecular Sciences. 2018;19:1821. DOI: 10.3390/ijms19061821
- Ferrea E, Maccione A, Medrihan L, et al. Large-scale, high-resolution electrophysiological imaging of field potentials in brain slices with microelectronic multielectrode arrays. Frontiers in Neural Circuits. 2012;6:80. DOI: 10.3389/fncir.2012.00080
转发语:敲除ARHGAP22导致RAC1持续激活,树突棘虽多但突触功能反而变差——这篇Mol Neurobiol用3Brain MEA直接验证了网络兴奋性降低,RAC1抑制剂还能挽救LTP。做突触可塑性和认知障碍的课题组一定要看。
联系人:李东伟
📞 18045130660 🌐 https://www.biokingdom.top